Niski wzrost u córki, opóźnione dojrzewanie płciowe albo niepokojący wynik badania prenatalnego – to najczęstsze sygnały, które kierują rodziców i lekarzy w stronę diagnostyki zespołu Turnera. To jedna z najczęściej rozpoznawanych chorób genetycznych u dziewczynek, a mimo to wciąż budzi wiele pytań i niepewności. Poniżej znajdziesz rzetelne, ale przystępnie wyjaśnione informacje o tym, skąd bierze się zespół Turnera, jak go rozpoznać i jak wygląda leczenie – od pierwszych badań aż po dorosłość.
W skrócie – najważniejsze informacje:
- Przyczyna – całkowity lub częściowy brak jednego chromosomu X u dziewczynki; nie jest to choroba dziedziczona po rodzicach.
- Częstość występowania – dotyczy około 1 na 2000–2500 żywo urodzonych dziewczynek, co czyni ją jedną z najczęstszych aberracji chromosomowych u ludzi.
- Objawy i leczenie – najbardziej charakterystyczny jest niski wzrost i zaburzenia dojrzewania płciowego; leczenie (hormon wzrostu, terapia estrogenowa) nie usuwa przyczyny, ale znacząco poprawia jakość życia i możliwości rozwojowe.
Spis treści
Czym właściwie jest zespół Turnera?
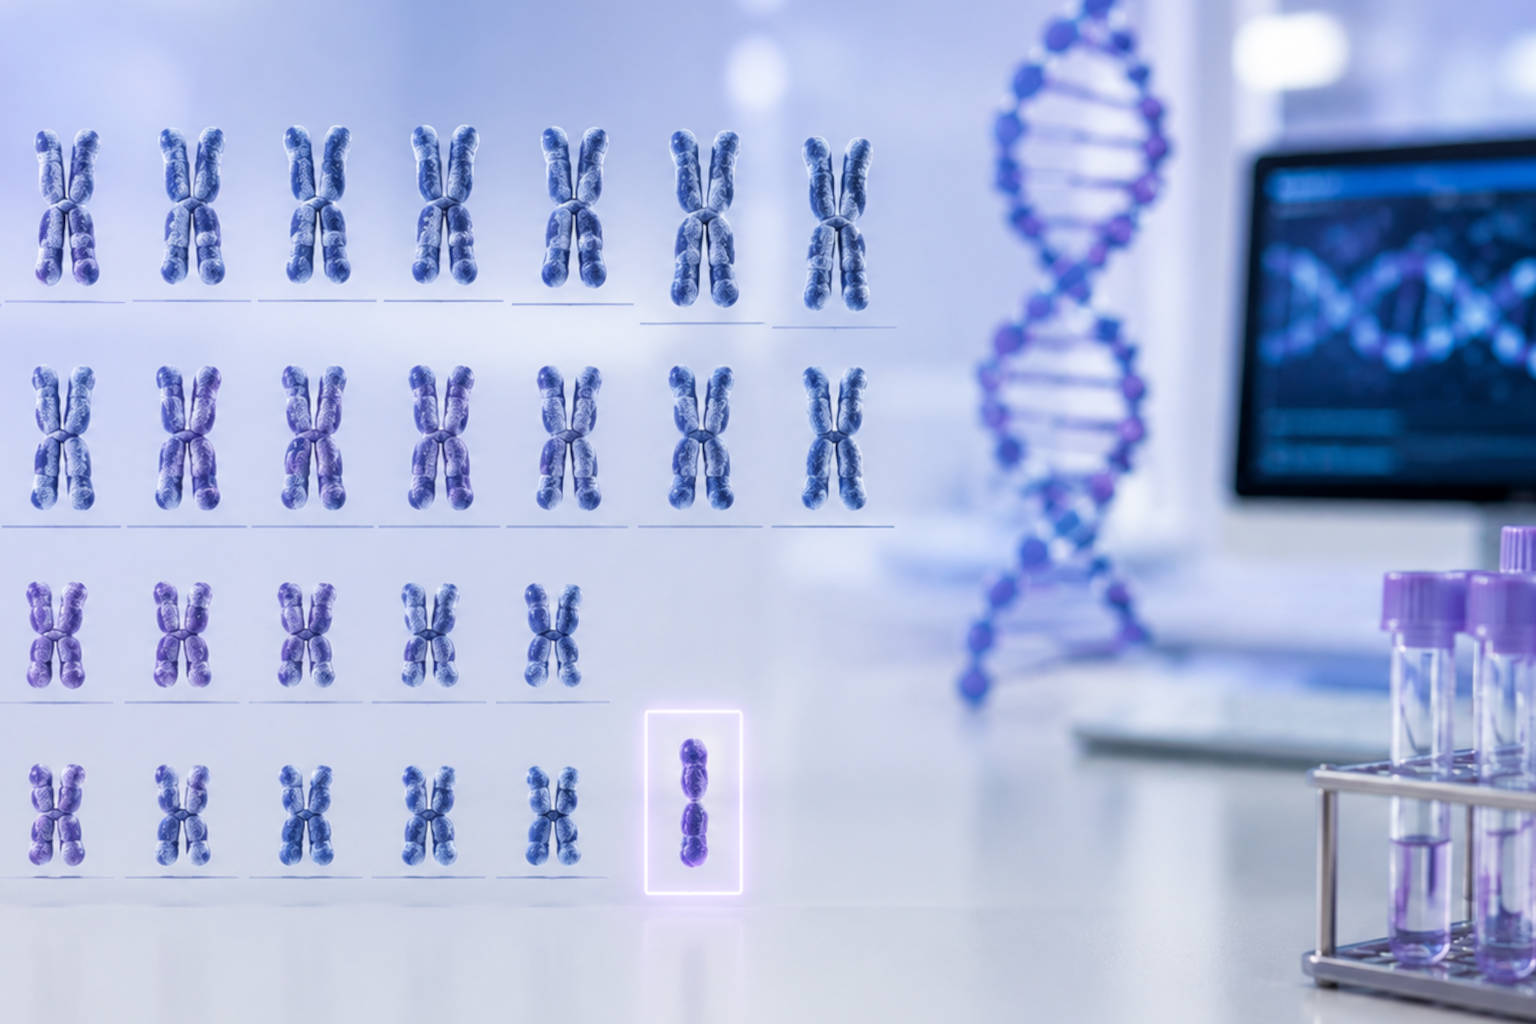
Zespół Turnera to choroba genetyczna, w której komórki organizmu dziewczynki zamiast dwóch chromosomów płci X mają tylko jeden – w całości lub w części. W efekcie zaburzony zostaje prawidłowy przebieg rozwoju płciowego oraz wzrastania. Warto podkreślić, że mimo genetycznego podłoża zespół Turnera nie jest chorobą dziedziczną w klasycznym rozumieniu – nie „przechodzi” z matki czy ojca na dziecko, lecz powstaje na skutek przypadkowego błędu podczas powstawania komórek rozrodczych lub tuż po zapłodnieniu.
Chorobę opisał po raz pierwszy w 1938 roku amerykański endokrynolog Henry Turner, obserwując u pacjentek charakterystyczny zestaw cech: niski wzrost, brak miesiączkowania i fałdy skórne na szyi.
Skąd bierze się brak chromosomu X?
Przyczyną zespołu Turnera jest błąd, który pojawia się na etapie podziału komórek – najczęściej podczas tworzenia komórki jajowej lub plemnika, rzadziej we wczesnym okresie rozwoju zarodka. Nie ma znaczenia wiek rodziców ani styl życia matki w ciąży – to zdarzenie losowe.
W praktyce klinicznej wyróżnia się kilka wariantów genetycznych:
| Typ kariotypu | Częstość występowania | Charakterystyka |
|---|---|---|
| 45,X (monosomia) | ok. 45–55% przypadków | brak całego jednego chromosomu X we wszystkich komórkach |
| Mozaicyzm (np. 45,X/46,XX) | ok. 20–30% przypadków | tylko część komórek ma nieprawidłowy zestaw chromosomów, co często łagodzi objawy |
| Aberracje strukturalne (delecje, izochromosomy, chromosom pierścieniowy) | ok. 20–30% przypadków | zachowany jest drugi chromosom X, ale w formie zmienionej strukturalnie |
Warto wiedzieć, że u części pacjentek w komórkach obecny jest także fragment materiału genetycznego chromosomu Y – taka sytuacja wymaga szczególnej czujności onkologicznej, ponieważ zwiększa ryzyko nowotworów gonad.
Ciekawostka: zespół Turnera występuje aż w około 1–2% wszystkich poczętych ciąż, jednak zdecydowana większość z nich kończy się samoistnym poronieniem we wczesnym etapie – donoszona ciąża z tą aberracją chromosomową to raczej wyjątek niż reguła.
Jak rozpoznać zespół Turnera? Objawy w różnym wieku
Obraz kliniczny zespołu Turnera bywa bardzo zróżnicowany – od wyraźnych cech dysmorficznych widocznych już u noworodka po przypadki, w których jedynym sygnałem przez wiele lat pozostaje niski wzrost.
Cechy fizyczne, które mogą sugerować zespół Turnera, to przede wszystkim: niski wzrost ostateczny (najbardziej stały objaw, obecny niemal u wszystkich pacjentek), płetwista szyja, niska linia owłosienia na karku, szeroko rozstawione brodawki sutkowe przy szerokiej klatce piersiowej, koślawość łokci oraz charakterystyczne rysy twarzy – opadające powieki, nisko osadzone uszy, niewielka żuchwa. U noworodków częstym sygnałem alarmowym bywa obrzęk limfatyczny dłoni i stóp.
Równie istotne są zaburzenia rozwoju płciowego – niewydolność jajników prowadzi do braku lub zatrzymania dojrzewania, pierwotnego braku miesiączki i w większości przypadków do niepłodności, choć dzięki nowoczesnym metodom wspomaganego rozrodu nie oznacza to automatycznie braku szans na macierzyństwo.
Nie można też pominąć powikłań narządowych, które w dużej mierze decydują o rokowaniu: wad serca (w tym koarktacji aorty i dwupłatkowej zastawki aortalnej, zwiększających ryzyko rozwarstwienia aorty), wad nerek, chorób tarczycy (w tym autoimmunologicznego zapalenia tarczycy Hashimoto), niedosłuchu, osteoporozy oraz podwyższonego ryzyka otyłości i cukrzycy typu 2. Dobra wiadomość jest taka, że rozwój intelektualny dziewczynek z zespołem Turnera jest z reguły prawidłowy – u części pacjentek mogą pojawić się jedynie specyficzne trudności, na przykład z orientacją przestrzenną czy matematyką.
Diagnostyka: od USG prenatalnego po badanie kariotypu
Podejrzenie zespołu Turnera może pojawić się już w czasie ciąży – w badaniu USG lekarz może zaobserwować obrzęk karku płodu, torbielowatego higromata szyi lub wady serca. Coraz częściej wskazówką staje się także wynik nieinwazyjnego testu prenatalnego (NIPT). W razie wątpliwości ostateczne rozstrzygnięcie dają badania inwazyjne – amniopunkcja lub biopsja kosmówki, na podstawie których wykonuje się analizę kariotypu.
Po urodzeniu diagnozę stawia się na podstawie obrazu klinicznego (np. obrzęku limfatycznego dłoni i stóp u noworodka) lub – co zdarza się nierzadko – dopiero w wieku kilku, kilkunastu lat, gdy jedynym sygnałem pozostaje zbyt wolne tempo wzrastania. Dlatego właśnie niski wzrost u dziewczynki, niewspółmierny do wzrostu rodziców, zawsze powinien skłonić do konsultacji endokrynologicznej.
Badaniem rozstrzygającym jest kariotyp wykonywany z próbki krwi. Przy podejrzeniu mozaicyzmu lekarze sięgają dodatkowo po technikę FISH, która pozwala precyzyjnie ocenić, czy różne linie komórkowe mają odmienny zestaw chromosomów. Po potwierdzeniu rozpoznania pacjentka kierowana jest na komplet badań towarzyszących – echokardiografię, USG jamy brzusznej, badania hormonalne (FSH, LH, estradiol, hormony tarczycy), densytometrię kości oraz konsultacje okulistyczną i laryngologiczną.
Leczenie – co realnie można zrobić?
Zespołu Turnera nie da się wyleczyć przyczynowo, ponieważ jest to trwała zmiana genetyczna. Można jednak skutecznie łagodzić jego skutki i minimalizować ryzyko powikłań, a wczesne rozpoczęcie terapii ma tu kluczowe znaczenie.
Podstawą leczenia jest hormon wzrostu, podawany zwykle od wczesnego dzieciństwa – jego celem jest zwiększenie ostatecznego wzrostu dorosłej kobiety. W okresie dojrzewania wprowadza się hormonalną terapię zastępczą (estrogenowo-progestagenową), która pozwala zainicjować rozwój cech płciowych, chroni kości przed osteoporozą i wspiera układ sercowo-naczyniowy. W kwestii płodności naturalne zajście w ciążę jest możliwe tylko u niewielkiego odsetka pacjentek – znacznie częściej stosuje się techniki wspomaganego rozrodu, w tym zapłodnienie in vitro z komórką jajową dawczyni, zawsze pod opieką endokrynologa reprodukcyjnego.
Równolegle prowadzone jest leczenie powikłań narządowych: regularne kontrole kardiologiczne (ze szczególnym uwzględnieniem stanu aorty), leczenie wad układu moczowego, suplementacja hormonów tarczycy oraz profilaktyka osteoporozy poprzez odpowiednią podaż wapnia, witaminy D i aktywność fizyczną. Nie mniej ważne jest wsparcie psychologiczne – zarówno dla pacjentki, jak i jej rodziny, ponieważ przewlekła choroba i inność fizyczna bywają dużym obciążeniem emocjonalnym, zwłaszcza w okresie dorastania.
Opieka przez całe życie, nie tylko w dzieciństwie
Zespół Turnera wymaga opieki wielospecjalistycznej – endokrynologa, kardiologa, nefrologa, ginekologa i psychologa – prowadzonej od momentu diagnozy przez całe życie. Szczególnie istotny jest moment przejścia z opieki pediatrycznej do opieki nad dorosłą pacjentką, ponieważ to właśnie w tym okresie część kobiet traci kontakt z systemem regularnych badań kontrolnych, co zwiększa ryzyko powikłań, głównie sercowo-naczyniowych.
Życie z zespołem Turnera – dobre rokowania przy odpowiedniej opiece
Wczesne rozpoznanie i konsekwentne leczenie sprawiają, że kobiety z zespołem Turnera mogą prowadzić aktywne, satysfakcjonujące życie – uczyć się, pracować zawodowo, zakładać rodziny, niejednokrotnie także z własnym potomstwem dzięki metodom wspomaganego rozrodu. Kluczem jest czujność diagnostyczna – szczególnie w przypadku niewyjaśnionego niskiego wzrostu u dziewczynki – oraz regularna, skoordynowana opieka specjalistyczna przez całe życie. Jeśli obserwujesz u swojego dziecka niepokojące objawy opisane w tym artykule, najlepszym krokiem będzie wizyta u pediatry lub endokrynologa dziecięcego, który zdecyduje o dalszej diagnostyce.
Źródła:
- MedlinePlus Genetics (National Institutes of Health) – Turner syndrome: https://medlineplus.gov/turnersyndrome.html
- National Center for Biotechnology Information / StatPearls – Turner Syndrome: https://www.ncbi.nlm.nih.gov/books/NBK554621/
- Nationwide Study of Turner Syndrome in Ukrainian Children: Prevalence, Genetic Variants and Phenotypic Features, PMC (NIH): https://www.ncbi.nlm.nih.gov/pmc/articles/PMC6083464/
- Gravholt C.S. i wsp., The Changing Face of Turner Syndrome, Endocrine Reviews, 2023
- ScienceDirect – Karyotype 45,X: an overview (dane m.in. z kohorty NIH)