Mukowiscydoza to jedna z najczęstszych chorób genetycznych wieku dziecięcego, o której wciąż krąży wiele nieaktualnych informacji – wielu pacjentów kojarzy ją głównie z chorobą płuc u dzieci, tymczasem dziś coraz częściej mówi się o niej jako o schorzeniu przewlekłym, z którym można dożyć wieku dorosłego, a nawet dojrzałego. Co dokładnie powoduje mukowiscydozę, jak rozpoznać jej pierwsze objawy i na czym polega współczesne leczenie? Wyjaśniamy to krok po kroku.
W skrócie:
- Przyczyna – mukowiscydoza to choroba genetyczna spowodowana mutacją genu CFTR, prowadzącą do produkcji gęstego, lepkiego śluzu w organizmie.
- Objawy – dotyczą głównie układu oddechowego (przewlekły kaszel, infekcje) i pokarmowego (zaburzenia trawienia, problemy z przybieraniem na wadze).
- Leczenie – opiera się na fizjoterapii oddechowej, suplementacji enzymów trzustkowych oraz nowoczesnych lekach modulujących białko CFTR, które spowalniają postęp choroby.
Spis treści
Co to jest mukowiscydoza i skąd się bierze?
Mukowiscydoza (z ang. cystic fibrosis, dawniej nazywana zwłóknieniem torbielowatym) to choroba uwarunkowana genetycznie, w której dochodzi do nieprawidłowej pracy gruczołów wydzielania zewnętrznego. Winowajcą jest mutacja genu CFTR, zlokalizowanego na chromosomie 7. Gen ten koduje białko odpowiedzialne za transport jonów chloru przez błony komórkowe. Kiedy białko CFTR nie działa prawidłowo, wydzielina produkowana przez organizm (śluz, sok trzustkowy, pot) staje się nienaturalnie gęsta i lepka – zamiast nawilżać i chronić drogi oddechowe czy przewód pokarmowy, zaczyna je zatykać.
Choroba dziedziczy się w sposób autosomalny recesywny – aby dziecko urodziło się chore, oboje rodzice muszą być nosicielami wadliwej kopii genu (sami zwykle nie mają żadnych objawów). Znanych jest ponad 2000 różnych mutacji genu CFTR, a ich rodzaj w dużej mierze decyduje o tym, jak ciężki będzie przebieg choroby. Najczęściej spotykaną mutacją jest tzw. delecja F508 (F508del). W Polsce mukowiscydoza dotyka statystycznie około 1 na 3500 noworodków.
Jak objawia się mukowiscydoza?
Objawy zwykle pojawiają się już w niemowlęctwie lub wczesnym dzieciństwie, choć zdarza się, że choroba ujawnia się później i ma łagodniejszy przebieg. Ponieważ gęsty śluz odkłada się w wielu narządach jednocześnie, symptomy mogą wyglądać zupełnie inaczej u różnych pacjentów.
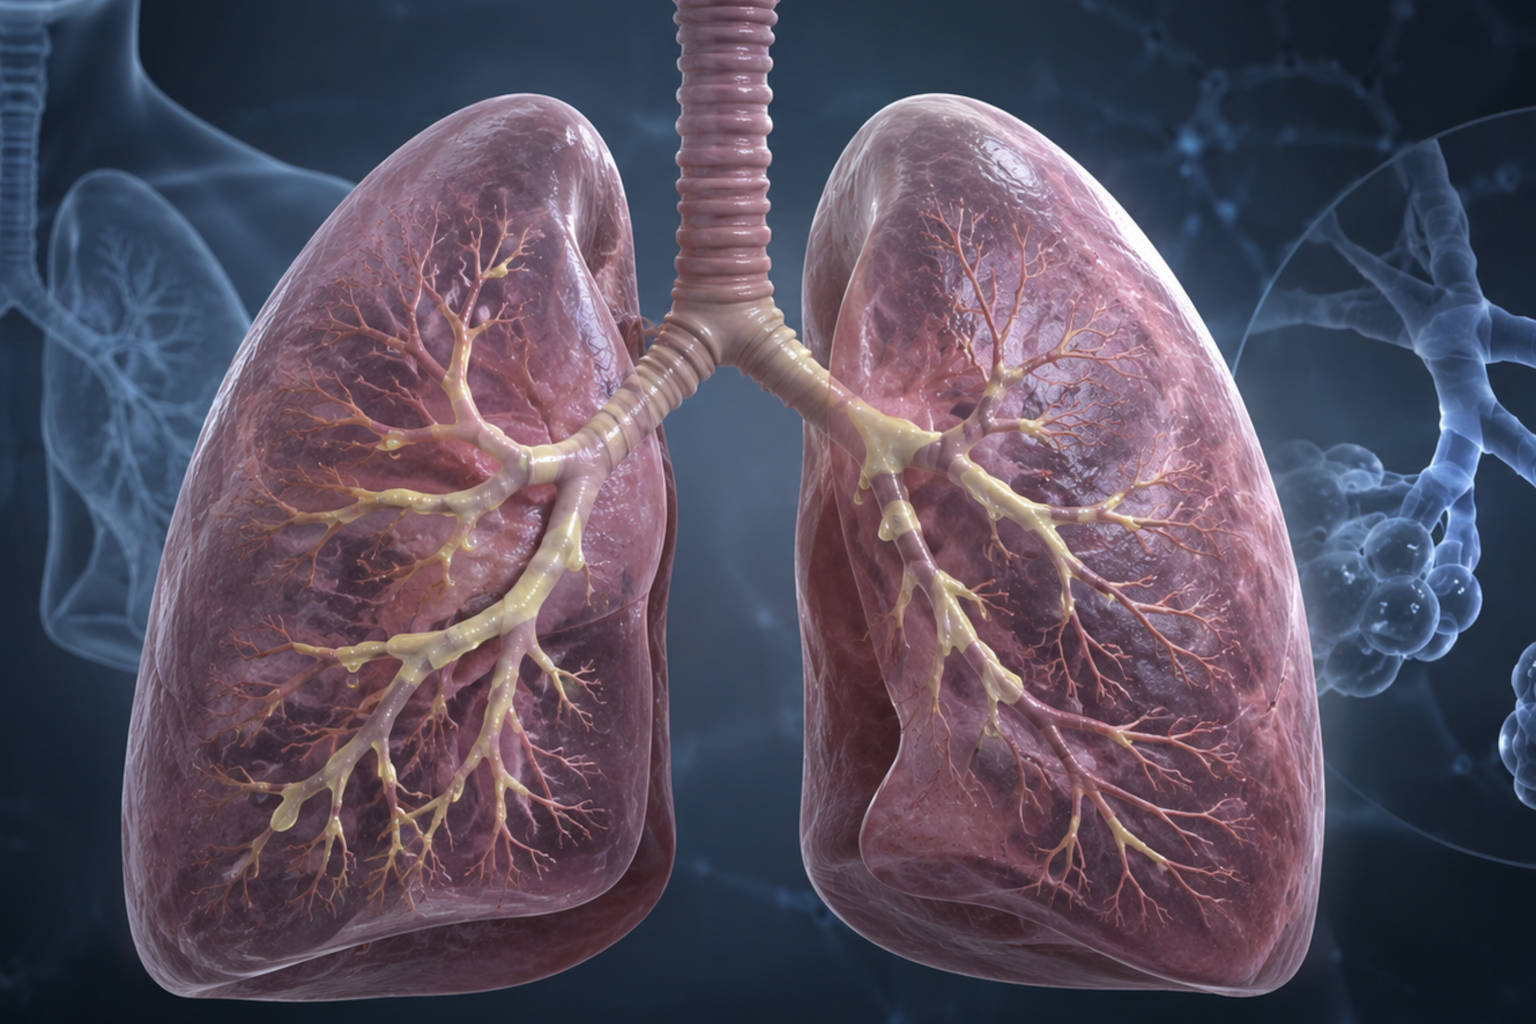
Ze strony układu oddechowego najczęściej obserwuje się przewlekły, wilgotny kaszel z odkrztuszaniem gęstej wydzieliny, nawracające zapalenia oskrzeli i płuc, duszność oraz świszczący oddech. Z czasem, jeśli infekcje powtarzają się latami, dochodzi do trwałego uszkodzenia tkanki płucnej – rozstrzeni oskrzeli czy włóknienia.
Ze strony układu pokarmowego problemem jest zablokowanie przewodów trzustkowych przez gęsty śluz, co prowadzi do niewydolności trzustki i upośledzonego trawienia tłuszczów. U dzieci przekłada się to na wolniejszy przyrost masy ciała i wzrostu, bóle brzucha oraz charakterystyczne, tłuszczowe stolce. Z wiekiem mogą dołączyć się powikłania wątrobowe, a nawet marskość wątroby.
Charakterystycznym, choć mniej znanym objawem jest nadmiernie słony pot – to właśnie ta cecha stała się podstawą jednego z kluczowych badań diagnostycznych. U dorosłych pacjentów dochodzą do tego powikłania metaboliczne, takie jak cukrzyca związana z mukowiscydozą, osteoporoza oraz problemy z płodnością (u większości mężczyzn – z powodu niedrożności nasieniowodów; u kobiet płodność jest zwykle zachowana, choć ciążę traktuje się jako obarczoną podwyższonym ryzykiem).
Diagnostyka – jak rozpoznaje się mukowiscydozę?
W Polsce, podobnie jak w wielu krajach rozwiniętych, mukowiscydoza jest częścią obowiązkowych badań przesiewowych noworodków. W trzeciej dobie życia pobiera się kroplę krwi z pięty dziecka i oznacza się w niej stężenie immunoreaktywnego trypsynogenu (IRT). Wynik podwyższony nie oznacza jeszcze choroby – to sygnał do dalszej diagnostyki.
Złotym standardem potwierdzającym rozpoznanie pozostaje test potowy, czyli pomiar stężenia jonów chlorkowych w pocie pacjenta. Interpretacja wyniku wygląda następująco:
| Stężenie chlorków w pocie | Interpretacja |
|---|---|
| poniżej 30 mmol/l | wynik prawidłowy, mukowiscydoza mało prawdopodobna |
| 30–59 mmol/l | wynik graniczny, wymaga powtórzenia i dalszej diagnostyki |
| 60 mmol/l i więcej | wynik wskazujący na mukowiscydozę |
Ostateczne potwierdzenie diagnozy daje badanie genetyczne, które identyfikuje konkretną mutację genu CFTR. Ma to znaczenie nie tylko dla samego rozpoznania, ale też dla doboru leczenia – niektóre nowoczesne terapie działają wyłącznie w przypadku określonych mutacji. Rodzice planujący kolejne dziecko mogą również skorzystać z poradnictwa genetycznego i badań w kierunku nosicielstwa.
Leczenie – od objawowego wsparcia po terapie przyczynowe
Leczenie mukowiscydozy wymaga opieki zespołu wielospecjalistycznego – pulmonologa, gastroenterologa, dietetyka i fizjoterapeuty, którzy wspólnie dobierają terapię do stanu i typu mutacji pacjenta. Przez dekady leczenie miało charakter wyłącznie objawowy i obejmowało codzienną fizjoterapię oddechową (pomagającą oczyścić drogi oddechowe z zalegającej wydzieliny), antybiotykoterapię w razie infekcji oraz suplementację enzymów trzustkowych i witamin rozpuszczalnych w tłuszczach (A, D, E, K), niezbędną przy niewydolności trzustki.
Prawdziwym przełomem ostatnich lat są modulatory CFTR – leki, które nie tylko łagodzą objawy, ale bezpośrednio poprawiają działanie wadliwego białka CFTR. Terapie skojarzone tego typu, obejmujące substancje takie jak elexakaftor, tezakaftor i iwakaftor, mogą być dziś stosowane u zdecydowanej większości pacjentów – badania kliniczne wskazują, że tego typu leczenie skojarzone jest odpowiednie dla nawet 92–93% osób chorych na mukowiscydozę. Ich dostępność zależy jednak od konkretnego typu mutacji, dlatego kwalifikacja do terapii zawsze wymaga wcześniejszego badania genetycznego. W najbardziej zaawansowanych przypadkach niewydolności oddechowej, gdy inne metody przestają wystarczać, rozważa się przeszczep płuc.
Dane rejestrowe pokazują, jak wiele zmieniło się dzięki nowoczesnemu leczeniu: wśród osób z mukowiscydozą urodzonych w latach 2021–2025 w USA połowa ma dziś statystyczną szansę dożyć co najmniej 66. roku życia – jeszcze kilkadziesiąt lat temu większość dzieci z tą diagnozą nie dożywała dorosłości.
Życie z mukowiscydozą – na co zwracać uwagę na co dzień?
Dłuższe życie pacjentów oznacza też konieczność mierzenia się z powikłaniami, które wcześniej po prostu nie zdążyły się rozwinąć. Regularne wizyty kontrolne pozwalają wychwycić je wcześnie – dotyczy to między innymi cukrzycy związanej z mukowiscydozą, osteoporozy czy zmian w wątrobie. Warto wiedzieć, że dorośli z mukowiscydozą mają też podwyższone ryzyko nowotworów jelita grubego – z tego powodu zaleca się im wcześniejsze i częstsze badania kolonoskopowe niż w populacji ogólnej.
Codzienne funkcjonowanie z chorobą to nie tylko farmakoterapia, ale też rutyna: regularna fizjoterapia oddechowa, kontrola diety i wsparcia żywieniowego, a często również pomoc psychologiczna – zarówno dla pacjenta, jak i jego rodziny. Aktywność fizyczna dostosowana do możliwości chorego jest zalecana jako element wspierający wydolność oddechową, a nie coś, czego należy unikać.
Co dalej? Kierunek, w którym zmierza medycyna
Postęp w leczeniu mukowiscydozy w ostatniej dekadzie był tak duży, że dziś choroba ta bywa określana jako przykład sukcesu medycyny precyzyjnej. Trwają badania nad wykorzystaniem technologii edycji genów (m.in. CRISPR) do naprawy wadliwego genu CFTR u źródła, co w przyszłości mogłoby oznaczać leczenie przyczynowe, a nie tylko kontrolę objawów. Na razie jednak kluczem pozostaje to, co już dziś jest dostępne: wczesna diagnoza dzięki badaniom przesiewowym noworodków, systematyczna opieka specjalistyczna i konsekwentne stosowanie zaleceń lekarskich – to one w praktyce najbardziej wpływają na długość i jakość życia pacjentów.
Źródła:
- National Heart, Lung, and Blood Institute (NIH) – Cystic Fibrosis: Diagnosis, nhlbi.nih.gov/health/cystic-fibrosis/diagnosis
- NCBI StatPearls – Sweat Testing, ncbi.nlm.nih.gov/books/NBK547728
- Cystic Fibrosis Foundation – Understanding Changes in Life Expectancy, cff.org/managing-cf/understanding-changes-life-expectancy
- Cystic Fibrosis Foundation – 2025 Patient Registry Highlights, cff.org/medical-professionals/2025-patient-registry-highlights
- NCBI PMC – Factors associated with quality of life for cystic fibrosis family caregivers
- Yu E, Sankari A, Sharma S., Cystic Fibrosis, StatPearls [Internet], NIH National Library of Medicine